虫草素是冬虫夏草中的核心天然性物质,属于腺苷类似物,具有抗炎和免疫调节作用。此前的细胞和动物研究发现,它可以抑制角质形成细胞过度增殖,并下调IL-17相关炎症通路,因此被用于探索银屑病治疗。
但天然虫草素的成药存在致命短板:进入体内后,虫草素会被腺苷脱氨酶迅速转化为无活性的3'-脱氧肌苷,半衰期很短。过去的一些结构改造虽然提高了稳定性,却常常伴随活性下降。
临港实验室团队近期在《Advanced Science》发表研究,将虫草素原有的C-N糖苷键改为更稳定的C-C键,筛选出衍生物CPD3a,并将其装入可溶性微针,用于银屑病皮损的局部递送。
1、从22种衍生物中筛选CPD3a
研究团队共合成22种虫草素衍生物。其中,I型化合物保留天然C-N糖苷键,只调整糖基或碱基结构;II型则改为C-核苷,以C-C键连接糖基和碱基。
采用THP-1细胞模型开展抗炎活性筛选。细胞经PMA诱导分化为巨噬细胞后,以1 μg/mL脂多糖刺激。化合物先与细胞预孵育1小时,再分别刺激4小时和12小时,检测TNF-α与IL-6。地塞米松作为阳性对照,同时用CCK-8排除细胞毒性干扰。
25 μM虫草素对TNF-α的抑制率只有31%,降至2.5 μM后几乎丧失抗炎效果。保留C-N键的CPD2c,两个浓度下的抑制率分别为80.0%和31.3%,但代谢稳定性提升有限。
采用C-C键的CPD3a在25 μM和2.5 μM下,对TNF-α的抑制率分别达到84.3%和24.7%。其TNF-α半数抑制浓度为3.37±1.07 μM,IL-6为6.74±1.12 μM;CPD2c对应数值分别为4.73±1.41 μM和22.57±3.50 μM。两种化合物在测试浓度下均未表现出明显细胞毒性。
构效关系分析表明,虫草素对结构变化较为敏感。3'位或4'位引入甲氧基、羟基、氟、甲基等取代基,大多会造成活性下架。CPD3a以吡咯三嗪替代天然腺嘌呤,并通过C-C键连接后,活性得以保留甚至增强;但继续改动C7位、2'位或1'位,活性又会明显下降。
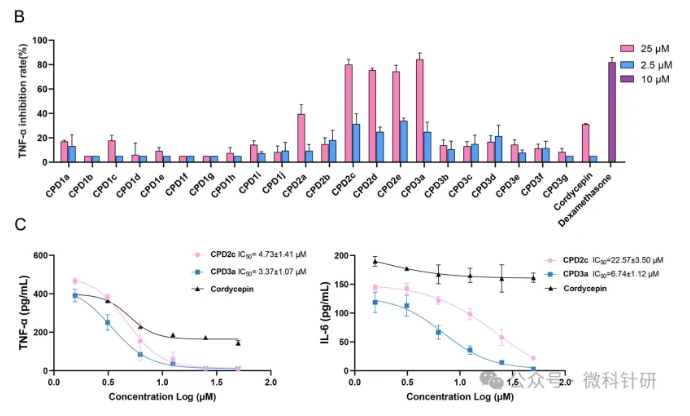
图1. B)虫草素衍生物对LPS刺激的THP-1巨噬细胞TNF-α生成的抑制作用(C)所选化合物对TNF-α及IL-6分泌的IC50值
2、代谢稳定性明显提高
借助肝微粒体体外代谢体系评估化合物抗降解能力:天然虫草素在小鼠、人肝微粒体中半衰期仅分别为 15.5 min、27.2 min;保留 C‑N 键的 CPD2c 半衰期为 18.2 min、52.3 min,依旧无法解决快速代谢缺陷。 经 C‑C 键改造后的 CPD3a 稳定性实现跨越式提升,小鼠与人肝微粒体半衰期分别达到 1059.8 min、1145.6 min,固有清除率降至 5.2 mL/min/kg、1.5 mL/min/kg。
在雄性C57BL/6小鼠中,静脉注射5 mg/kg CPD3a后的体内半衰期为11.5小时,清除率为32.7 mL/min/kg,稳态表观分布容积为22.5 L/kg。口服25 mg/kg时,口服生物利用度达到81.8%。
多数时间点未能定量检测到脱氨代谢物,口服后的少量代谢物峰值也只有母体化合物的约1/14。与之对照,虫草素口服后几乎检测不到母体药物,主要检出无活性的脱氨产物。
组织分布实验显示,CPD3a在肝脏中的浓度最高,其次为小肠、胃、胰腺、肾脏和肺,脑组织中也能检出,提示其具有一定的血脑屏障穿透能力。
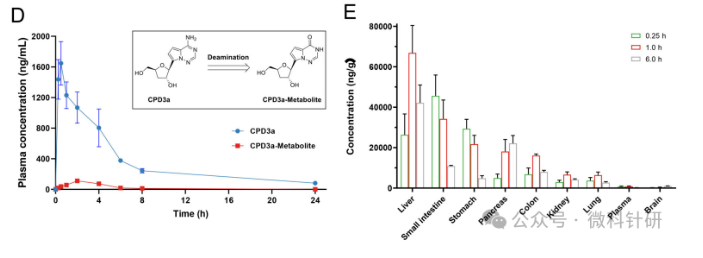
图2. D)单次口服小鼠不同时间点血浆中CPD3a及其代谢物(CPD3a-M)的平均浓度;(E)单次口服后,小鼠各组织中CPD3a的分布情况。
3、将CPD3a装入可溶性微针
微针采用溶剂浇铸和真空辅助微模塑法制备。研究人员将CPD3a与10%聚乙烯吡咯烷酮混合,注入针高600 μm、底宽300 μm、间距550 μm的模具中,经离心和真空除泡后,再浇铸聚乙烯醇/聚乙烯吡咯烷酮背衬层,最后在37°C、0.1 kPa条件下干燥12小时。
制剂载药参数:单片针尖载药量226.90±5.93 μg CPD3a,背衬层含3229.22±170.82 μg。贴敷皮肤1h后,皮肤组织中的药物量达到179.82±0.58 μg。
形貌与机械性能:扫描电镜显示,微针为规整的四方锥形,10×10阵列排列均匀。共聚焦成像显示,荧光标记物在针尖内分布较均匀,未见明显聚集。
压缩位移达到500 μm时,整片微针的最大载荷为23.454 N,折算为单针约0.23 N,高于约0.05 N/针的皮肤穿刺参考值。台盼蓝染色和组织切片确认微针能够形成皮肤通道,报告的穿刺深度约为640 μm,荧光标记物在皮肤中的垂直扩散深度约为200 μm。
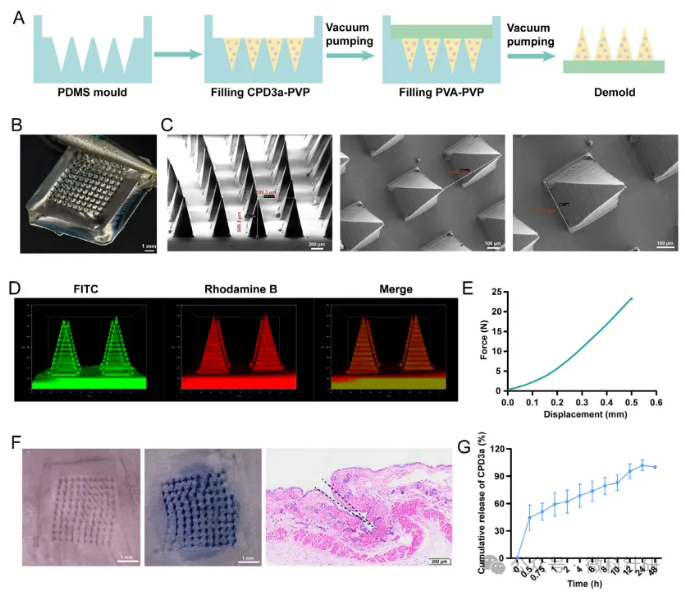
图3 CPD3a-MN的表征。
体外释放实验,CPD3a在4小时释放68.7%,12小时达到95.4%。使用小鼠皮肤进行Franz扩散池实验时,6小时累计透皮率约为34%。微针进入皮肤后,针尖在30分钟内逐渐溶解。HaCaT角质形成细胞和NIH3T3成纤维细胞实验显示,CPD3a的半数细胞毒性浓度高于100 μM,所测试浓度的聚乙烯吡咯烷酮也未明显影响细胞活力。
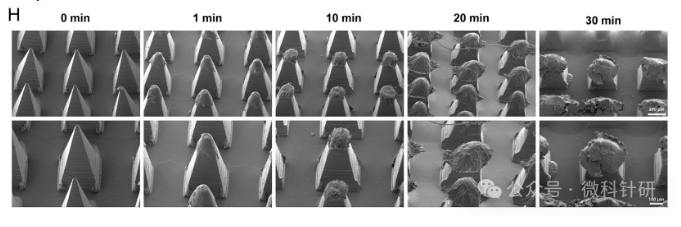
图4. 不同时间点CPD3a-MN针尖在小鼠皮肤中的形态
4、小鼠银屑病模型中的疗效
研究采用6-8周龄雌性BALB/c小鼠,每日涂抹62.5 mg、浓度5%的咪喹莫特,连续7天建立银屑病样皮炎模型。
动物分为空白组、模型组、5 mg/kg甲氨蝶呤微针组,以及2、5、10 mg/kg CPD3a微针组,每组5只。从咪喹莫特诱导首日开始,每日贴敷微针。
第7天,高剂量CPD3a微针组的红斑、脱屑和皮肤增厚均明显减轻,PASI总分低于模型组。组织切片显示,模型组表皮厚度约为120 μm,高剂量治疗后降至接近正常水平。各治疗组小鼠体重总体保持稳定。
模型组还出现明显脾脏肿大,脾重约0.25 g。高剂量CPD3a微针治疗后,脾重降至接近正常的约0.1 g,并呈现一定的剂量依赖趋势。
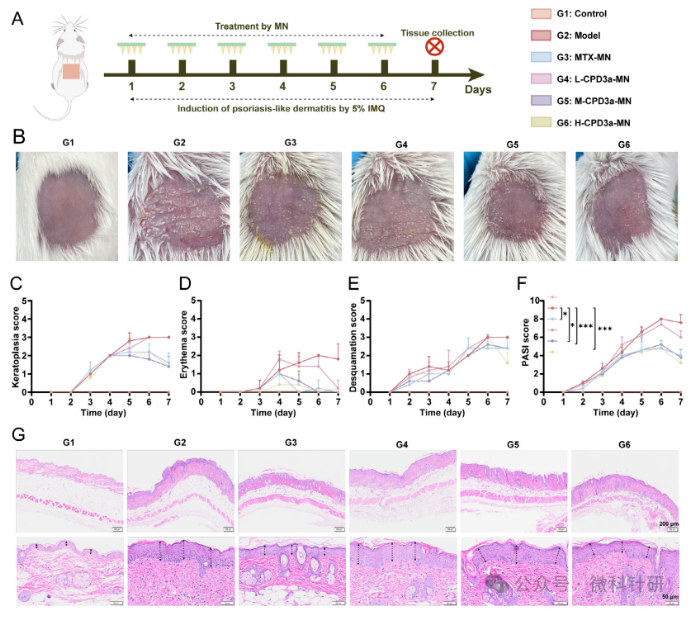
图5. CPD3a-MN体内治疗效应。
5、炎症、氧化应激和免疫细胞均发生变化
免疫组化结果显示,模型组的Ki67阳性细胞分布于表皮全层,提示角质形成细胞过度增殖。高剂量治疗后,阳性细胞明显减少,并主要回到基底层,IL-17A表达也同步下降。
血清和脾组织检测显示,高剂量组的IL-17A、IL-23、IL-6和TNF-α水平均明显降低。
氧化应激检测发现,模型组表皮内活性氧大量积累;CPD3a微针治疗后,活性氧信号下降,NRF2和磷酸化AMPK表达升高。细胞热位移实验还发现,CPD3a处理后AMPK的热稳定性增强,支持CPD3a可能与AMPK发生相互作用,但仍需要更直接的结合实验确认。
脾脏流式分析显示,高剂量治疗后,调节性T细胞比例提高1.45倍,M2型巨噬细胞比例提高5.82倍;树突状细胞和中性粒细胞分别下降2.02倍和1.69倍。
皮损组织转录组分析共发现561个差异表达基因,其中278个上调、283个下调。相关基因主要涉及角质形成细胞分化、角化、炎症和免疫过程。通路分析显示,IL-17、NF-κB和cAMP信号受到调节,角化相关基因Lce3d表达下降。
6、初步安全性评价
主要脏器组织切片未见明显急性炎症、坏死或结构损伤。血清天冬氨酸氨基转移酶、肌酐和尿素氮处于正常范围。高剂量组丙氨酸氨基转移酶轻度升高,但未超过研究设定的病理阈值,也没有相应的肝组织损伤。
红细胞相关指标处于参考范围。白细胞、淋巴细胞、粒细胞和血小板有所下降,但未达到严重血细胞减少或明显免疫抑制的程度。这些结果只能说明短期动物实验中未发现明确毒性,不能替代长期安全性评价。
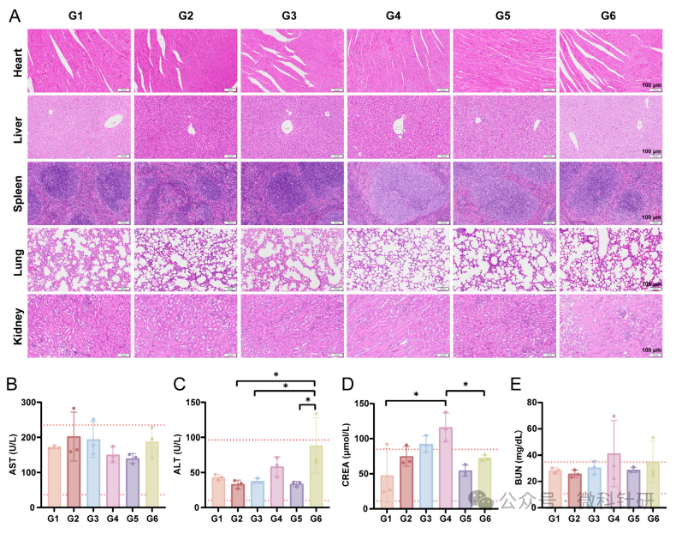
图6 CPD3a-MN在IMQ诱导的银屑病样小鼠中的系统性评估。
7、小结
这项研究解决了虫草素研发中的两个实际问题。
首先,通过C-C键改造显著提高了代谢稳定性。虫草素在小鼠肝微粒体中的半衰期只有15.5分钟,CPD3a则超过1000分钟;在小鼠体内静脉给药后的半衰期为11.5小时,口服生物利用度达到81.8%。
其次,可溶性微针绕过了增厚的角质层,将CPD3a直接释放到皮损局部。在小鼠模型中,治疗降低了PASI评分和表皮厚度,同时影响IL-17/NF-κB炎症通路、AMPK-NRF2抗氧化反应及脾脏免疫细胞组成。
不过,这些结果仍属于临床前证据。C-核苷类化合物的长期安全性尚未充分评估,人体银屑病皮损通常比小鼠皮肤更厚、更硬,微针能否保持稳定穿刺和一致给药也需要重新验证。研究完成了从化合物筛选、药代评价到微针递送和动物疗效验证的完整流程,但距离人体应用仍有较长的验证路径。
参考文献:Pan, W. et al. A C‑Nucleoside Analogue of Cordycepin With High Metabolic Stability and Potent Anti‑Psoriatic Activity via Microneedle Delivery. Advanced Science 2026.
https://doi.org/10.1002/advs.202507702